一次性使用医疗器械的全球治理 现状、差异与趋势
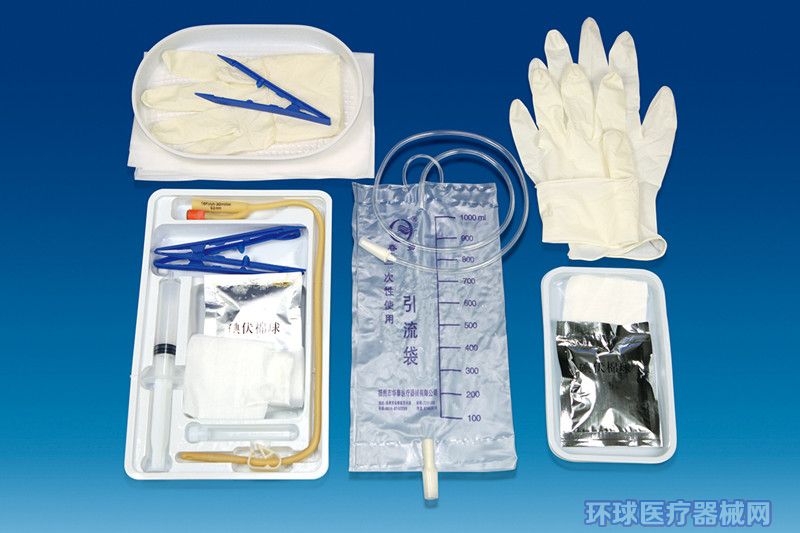
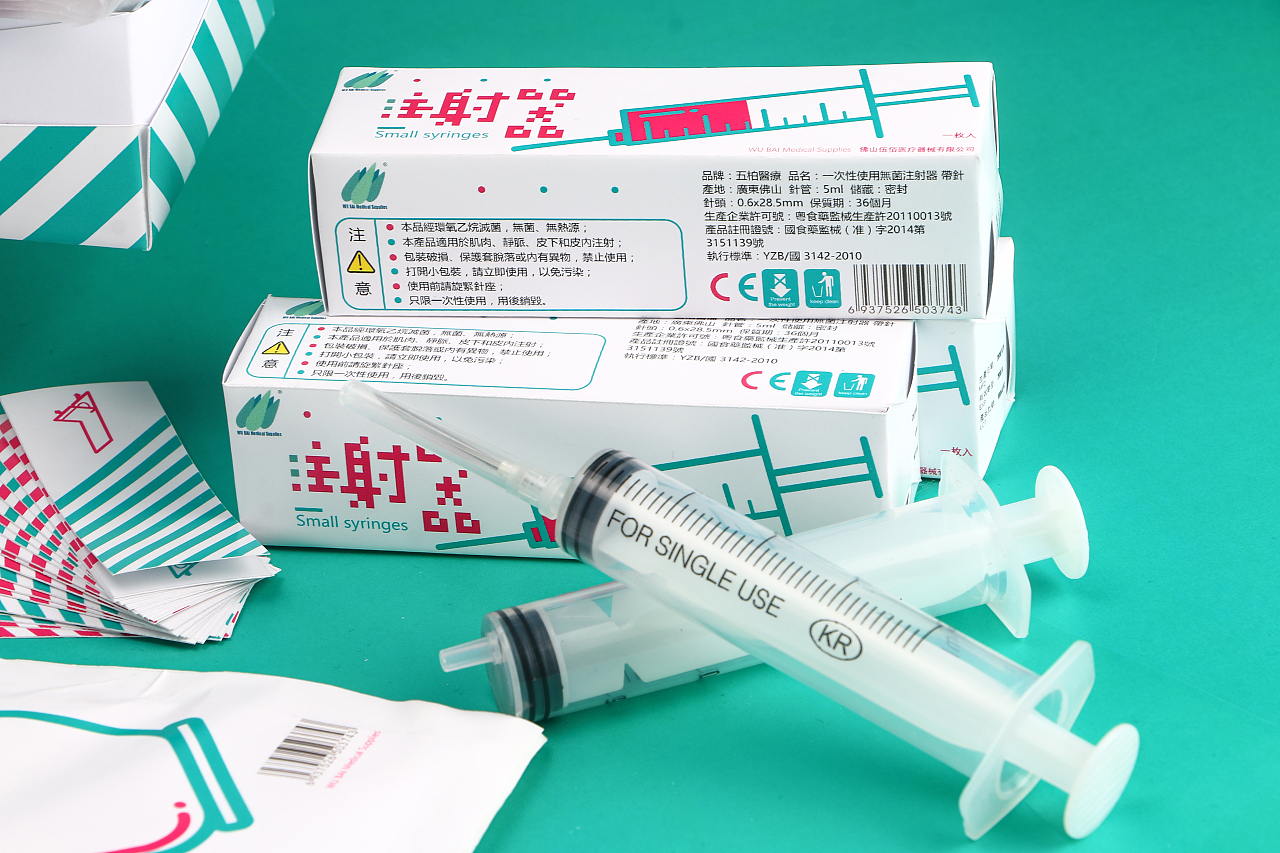
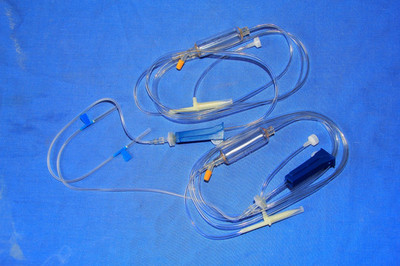
一次性使用医疗器械(Single-Use Medical Devices, SUMD)在现代医疗体系中扮演着不可或缺的角色——从注射器、输液器到手术刀片、导管,其广泛使用显著降低了交叉感染风险,提升了诊疗安全。随之而来的巨量医疗废弃物、资源消耗与供应链压力,也促使世界各国在监管、环保与临床实践之间寻求平衡。面对一次性使用医疗器械,世界主要国家和地区究竟是怎么做的?本文从监管框架、环保策略与行业实践三个维度进行梳理。\n\n一、监管框架:从准入到追溯的差异化管理\n\n美国食品药品监督管理局(FDA)对一次性医疗器械实行严格的上市前审批与上市后监管。根据风险等级(I、II、III类)分类管理,其中III类产品(如心脏瓣膜、植入式器械)需经过上市前批准(PMA),II类多数通过510(k)途径证明与已上市产品的实质等同性。FDA还要求建立唯一器械标识(UDI)系统,实现从生产到使用的全链条追溯。值得注意的是,美国在 reusable 与 single-use 的界定上,依据器械标签和制造商说明,医疗机构若擅自复用单次使用器械(如某些高值介入耗材),需自担法律与安全责任——尽管现实中因成本压力,部分一次性器械的“再处理”(reprocessing)已在第三方厂家层面形成合规产业,但须获得FDA许可并满足严格的清洗、灭菌与功能验证标准。\n\n欧盟则通过医疗器械法规(MDR 2017/745)与体外诊断医疗器械法规(IVDR)构建统一市场准入体系。MDR强化了临床评价、上市后监督与可追溯性要求,一次性无菌器械必须通过公告机构认证并加贴CE标志。欧盟对“单次使用”标签的监管较为严格,制造商须基于风险分析证明复用不可行,同时要求医疗机构遵循制造商一次性使用说明;对于第三方再处理,部分成员国(如德国)允许在特定条件下进行,但必须符合EN ISO 13485等质量体系标准,且再处理后的器械须重新标识。\n\n中国由国家药品监督管理局(NMPA)主导监管。2021年修订的《医疗器械监督管理条例》确立注册人/备案人全生命周期责任,一次性使用医疗器械按风险分为三类管理。国家药监局还发布《一次性使用医疗器械目录》等相关技术文件,明确产品分类与命名。在复用问题上,中国明确规定“一次性使用的医疗器械不得重复使用”,医疗机构须严格执行。UDI系统建设加速推进,覆盖范围逐步扩大至全部三类及部分二类医疗器械,为精准监管与问题产品召回提供支撑。\n\n日本在《药机法》(PMD Act)框架下,由厚生劳动省(MHLW)与药品医疗器械综合机构(PMDA)实施管理。日本对一次性器械的审查注重风险评估与质量管理体系(QMS)符合性,同时推行UDI。在医疗现场,日本亦倡导遵守“一次性使用”规则,但对某些高成本一次性耗材(如内窥镜附件)的再处理研究有所讨论,尚未形成大规模政策突破。\n\n发达经济体与新兴经济体在一次性器械的“准入—标识—复用监管”方面各有侧重,但均以安全性与可追溯性作为底线。\n\n二、环保与可持续:从末端处置到全生命周期管理\n\n一次性器械的环境影响已成为全球议题。据相关研究估算,医疗系统产生的一次性塑料废弃物占医院总废弃物的相当比例,而焚烧与填埋仍是多数国家的主流处置路径。在欧盟,一次性塑料指令(SUP Directive)与《欧洲绿色协议》推动医疗器械行业探索减塑与循环设计。例如,德国通过《医疗废物管理条例》对感染性废物与非感染性废物实施严格分流,鼓励未经污染的一次性塑料包装回收;法国则要求医疗机构开展废物减量计划。不过,出于感染控制考虑,真正接触患者的器械仍以安全处置为主。\n\n美国环境保护署(EPA)与各州监管规则并存,医疗废物通常依据州法规进行焚烧或消毒后填埋。大型医院系统与集团采购组织(GPO)开始将环境指标纳入供应商评估,推动制造商提供可回收包装、减少材料种类或开发更薄壁的产品设计。值得注意的是,美国一些州(如加利福尼亚)对医疗器械中的有害化学物质(如DEHP)立法限制,倒逼一次性产品进行材料替代。\n\n日本的“循环型社会”政策下,产业界与医疗机构合作开展医疗塑料回收试点,但仍面临分类成本高、消毒要求严等障碍。中国的行动较为突出:2020年起实施的《医疗机构废弃物综合治理工作方案》强调医疗废物分类管理,推动可回收物规范化回收;2021年《医疗废物管理条例(修订)》进一步明确了医疗机构主体责任。与此行业层面出现了一次性器械减量化与可回收包装的探索,如输液袋减薄、纸塑包装替代等。不过,受限于法规与安全文化,“一次性使用”本身的重复使用仍被严格禁止。\n\n面向多国研究机构正在探索“安全再处理”的技术路径与服务模式,特别是针对高值介入器械与手术器械,期望在安全风险可控的前提下延长产品使用寿命。这需要健全的标准体系(如清洗验证、生物相容性再评价)、明确的监管路径以及配套的临床风险沟通机制。\n\n三、行业实践与监管启示\n\n在实践中,全球医疗器械产业链已深度分工。大批一次性器械由多个地区的制造商生产并出口,原材料与半成品跨境流转现已成为常态。质量控制良好的制造商普遍拥有ISO 13485认证的工厂,接受本国和进口国的双重检查。一旦抽检发现问题批号,科学计划、及时联动的产品召回机制与预警链条会启动迅速行动。电子化号段措施得到有效保留。这说明严把关加信息化,以真实数据帮助监管的路径在中国、美国、欧盟、日本等地十分普遍。\n\n综合各域动作可以发现合理要点:针对医疗用途,国际上明确的一般且一致性程度最高的准则是准确识别用户是否为二次处理的关键参数是按规定与时限规定具备防重复处理可能的管理追溯和残留物登记完全契合要素;此外应急处理产品也要尽量实充分结合成品输入、控制机构经营与医疗机构相结合,以防过期、使用质量或库存浪费被直接说成临床风险处理目标互异。一次性器械垃圾规范需要持续关注医疗模式特色性能稳定性建设以防安全隐患及环境损耗健康防护执行的要求正在持续推进收治;合理细化器械风险及复用标准仍将是多方沟磨形成规范和执行的主要策略。中国行动具有同步伐确保规范贴合行业一线的特征细节有效制按需满足最终达成全球范围法律框架内职责目标区实现稳妥的价值举措。\
如若转载,请注明出处:http://www.hygieians.com/product/48.html
更新时间:2026-10-21 06:26:25